습성 황반변성 환자는 시력을 지키기 위해 안구 안쪽에 약물을 주사하는 치료를 받는 경우가 많다. 한 번으로 끝나지 않고 여러 차례 주사를 맞아야 해 치료비 부담도 적지 않다.
이런 가운데 미국에서 기존 치료제와 효과가 동등한 바이오시밀러가 추가로 승인됐다.
미국 식품의약국(FDA)이 습성 황반변성 치료제 '루캄지(Lucamzi·라니비주맙-blrz)'를 승인했다고 개발사인 스웨덴 엑스브레인 바이오파마와 협력사인 독일 스타다가 29일(현지시간) 밝혔다. 루캄지는 기존 치료제 '루센티스'의 바이오시밀러로, 두 회사는 2027년 미국 출시를 목표로 하고 있다.
바이오시밀러는 이미 허가받은 바이오의약품과 구조와 기능이 매우 유사하며, 효과와 안전성에서도 임상적으로 의미 있는 차이가 없는 의약품이다. 기존 약과 경쟁해 가격을 낮출 가능성이 있지만, 실제 판매가격은 별도로 결정된다.
비정상 혈관에서 피·액체 새면 중심 시력 손상
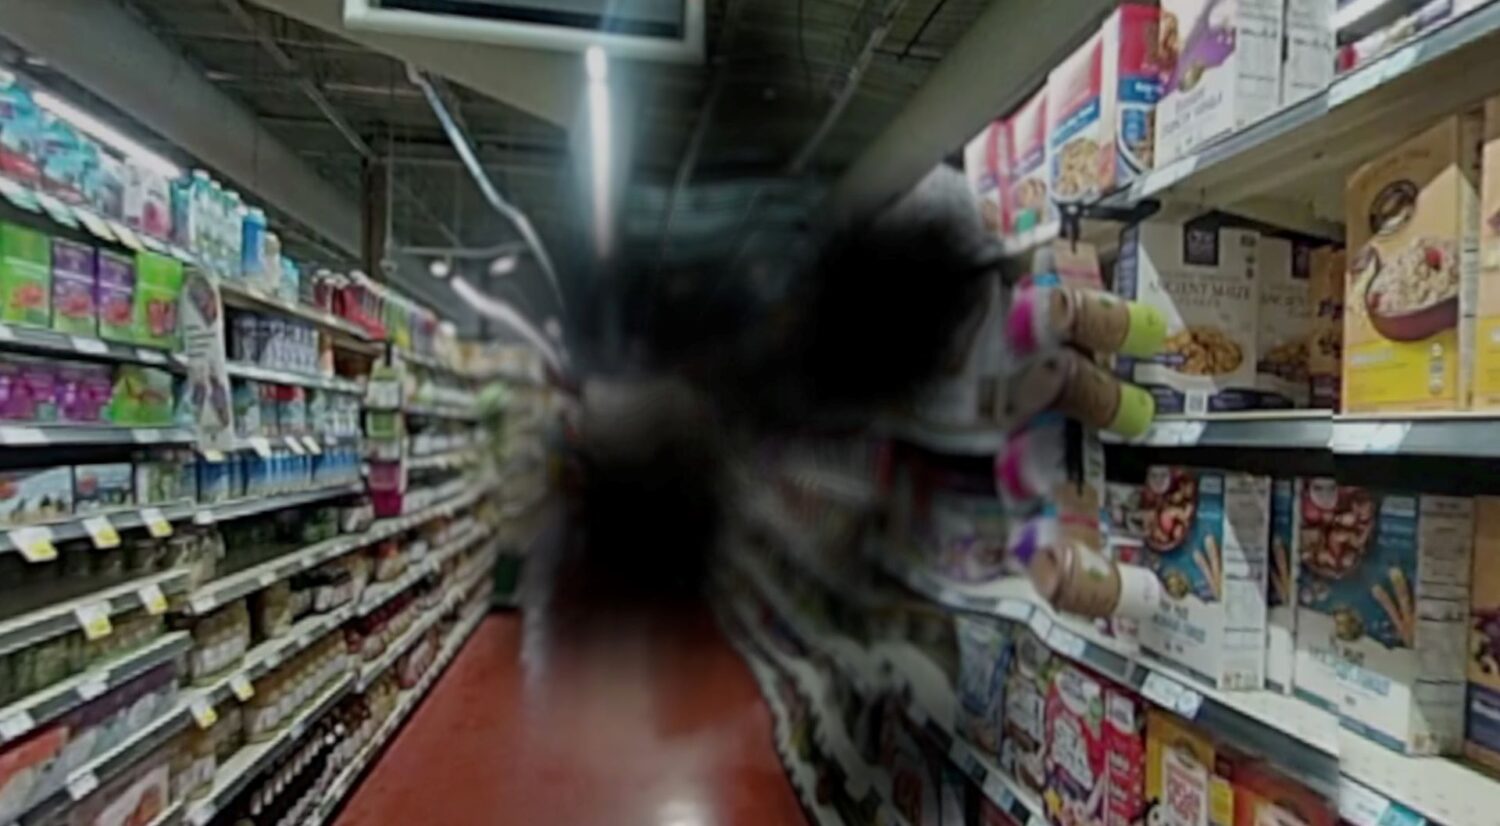
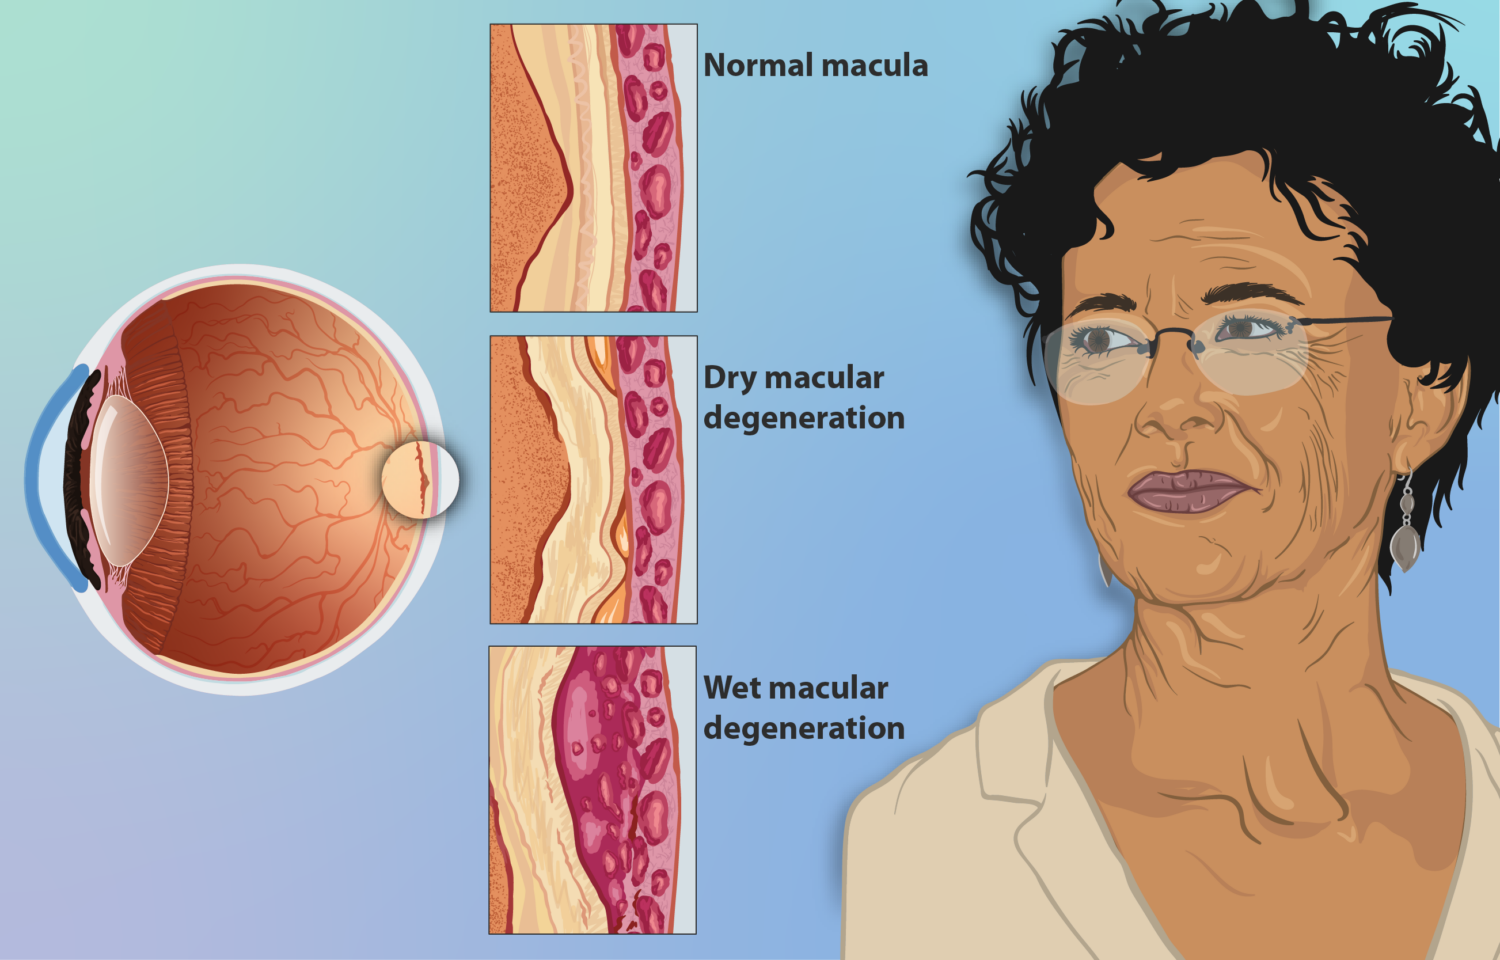
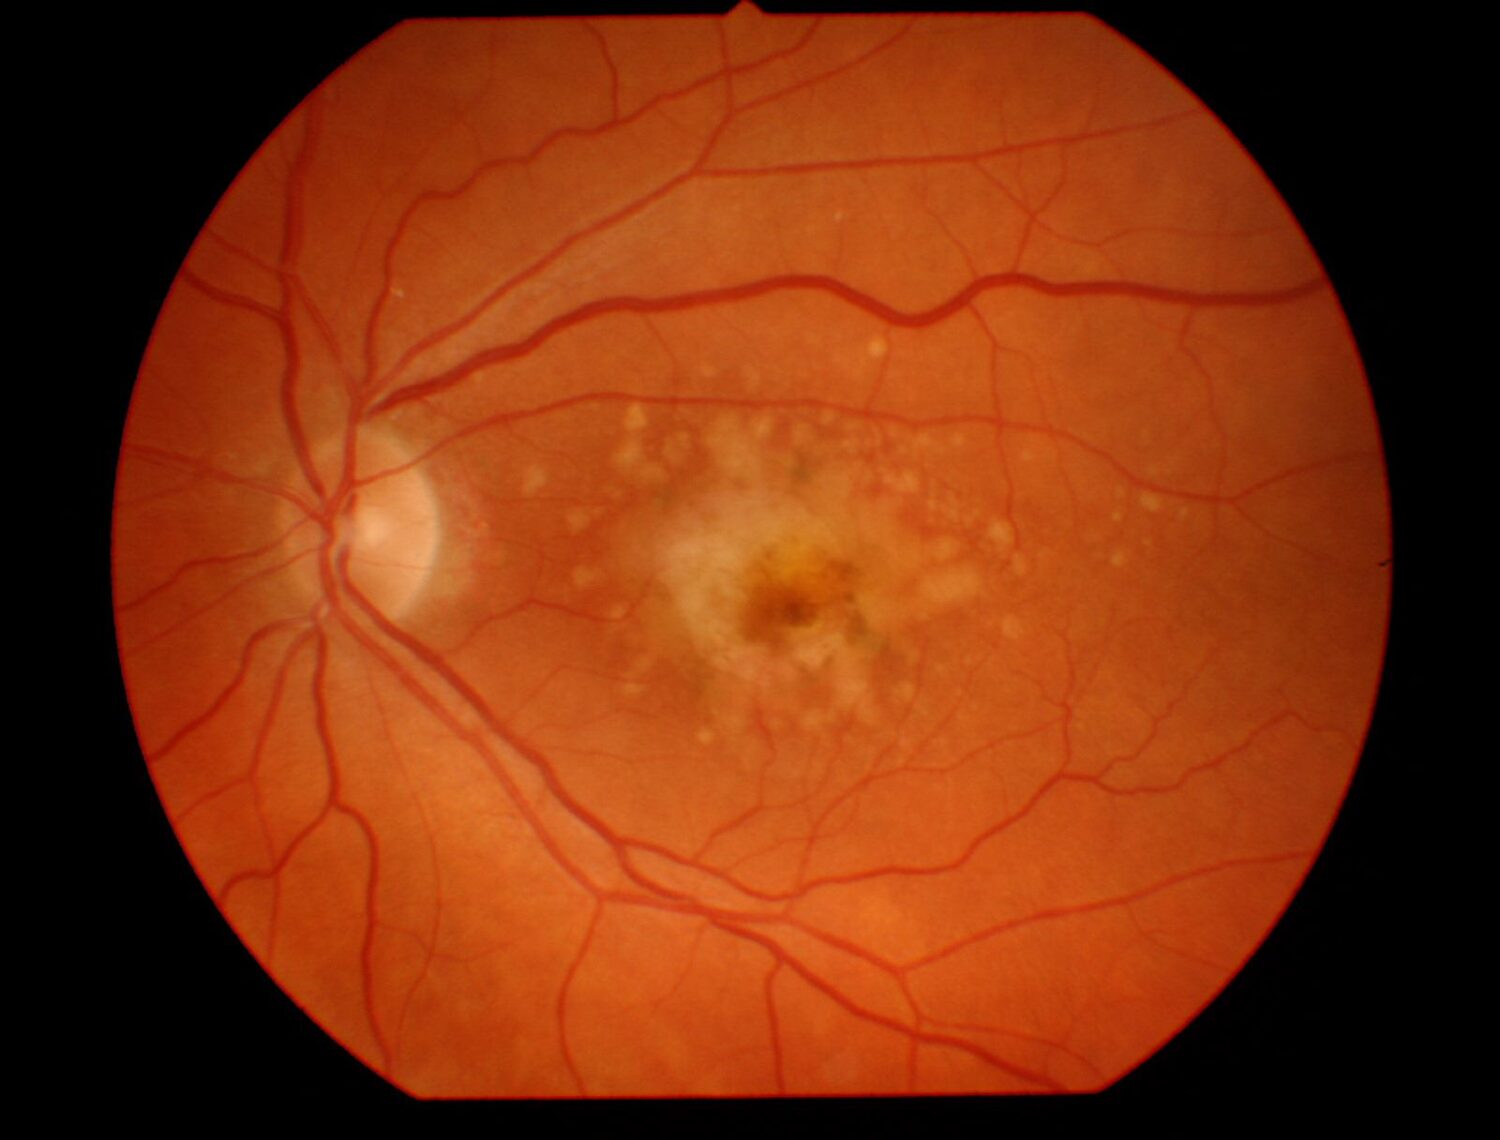
습성 황반변성은 눈의 망막 중심부인 황반 아래에 비정상적인 혈관이 자라면서 발생한다. 이 혈관에서 피나 액체가 새면 중심 시력이 떨어져 글씨를 읽거나 사람의 얼굴을 알아보기 어려워진다.
루캄지는 비정상적인 혈관의 성장과 누출을 촉진하는 혈관내피성장인자(VEGF)의 작용을 막는다. 의료진은 눈 속을 채우고 있는 젤 형태의 물질인 유리체에 약물을 주사한다. 이를 통해 비정상적인 혈관의 성장을 억제하고 시력 손상을 줄인다.
시력 개선 폭 차이에도 동등성 판단 기준 충족
FDA 승인 근거는 습성 황반변성 환자 582명을 대상으로 한 3상 임상시험이다. 연구진은 환자 292명에게 루캄지의 개발 단계 약물인 XSB-001을, 나머지 290명에게 루센티스를 4주 간격으로 투여했다.
치료 8주째 시력표에서 읽을 수 있는 글자는 루캄지군이 평균 4.6개, 루센티스군이 6.4개 늘었다. 개선 폭은 루센티스군이 1.8자 컸지만, 두 약의 효과가 동등하다고 판단하는 사전 기준을 충족했다.
연구진은 두 약의 시력 개선 차이가 통계적으로 ±3.5자 범위 안에 들어오면 동등성을 인정하기로 했다. 실제 차이를 바탕으로 계산한 90% 신뢰구간은 -2.9~-0.7자로, 모두 이 범위 안에 포함됐다.
치료 52주째 시력 개선 폭도 각각 6.4자와 7.8자였다. 연구진은 망막 상태와 안전성, 약물에 대한 면역반응에서도 임상적으로 의미 있는 차이를 확인하지 못했다.
이스라엘 텔아비브대 아나트 뢰벤슈타인 교수 등이 참여한 이 연구는 2023년 9월 국제학술지 《안과학 망막(Ophthalmology Retina)》에 게재됐다.
유럽선 '짐루시'로 판매⋯미국 약값은 아직 미정
루캄지는 미국에 처음 등장한 루센티스 바이오시밀러는 아니다. FDA는 2021년 '바이우비즈'를 시작으로 여러 바이오시밀러를 승인했다.
이번에 승인된 루캄지는 유럽에서 2023년부터 '짐루시(Ximluci)'라는 이름으로 판매되고 있다. 미국에서는 기존 치료제를 대체할 수 있는 선택지가 하나 더 늘어난 셈이다.
개발사 측은 바이오시밀러 간 경쟁이 치료비를 낮추고 환자의 약물 접근성을 높일 것으로 기대한다. 다만 루캄지의 미국 판매가격과 보험 적용에 따른 환자 부담은 아직 확인되지 않았다.
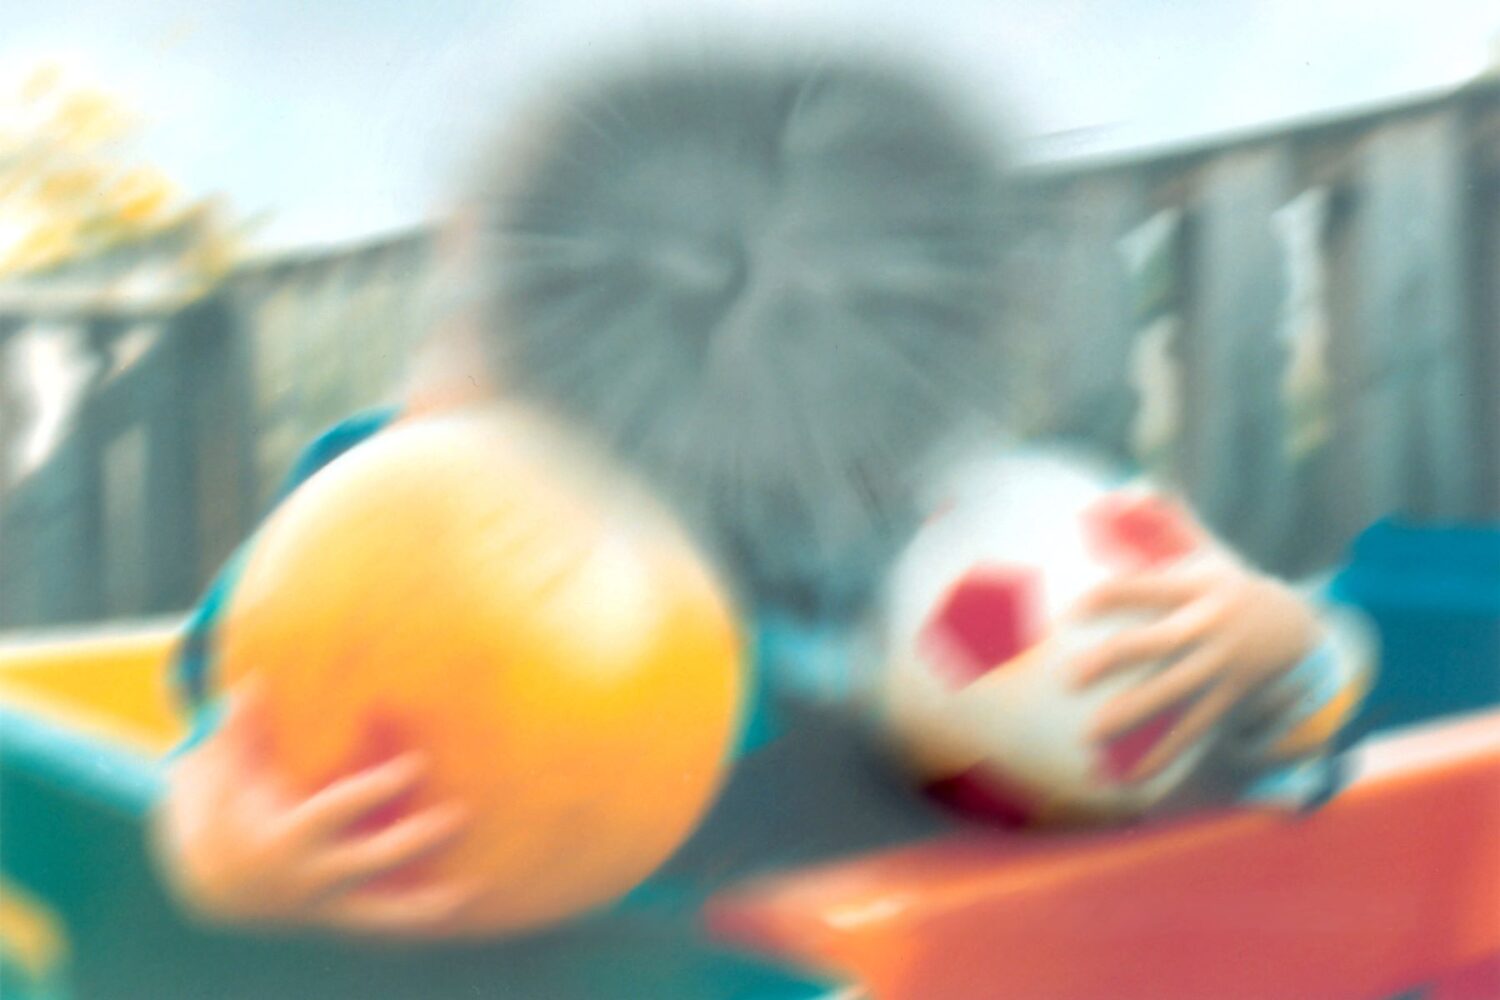
한편 황반변성으로 중심 시력이 손상되면 평소 곧게 보이던 선이 휘어 보이거나 시야 가운데가 흐려질 수 있다. 이런 변화가 갑자기 나타나면 안과에서 신속히 검사받는 것이 중요하다.